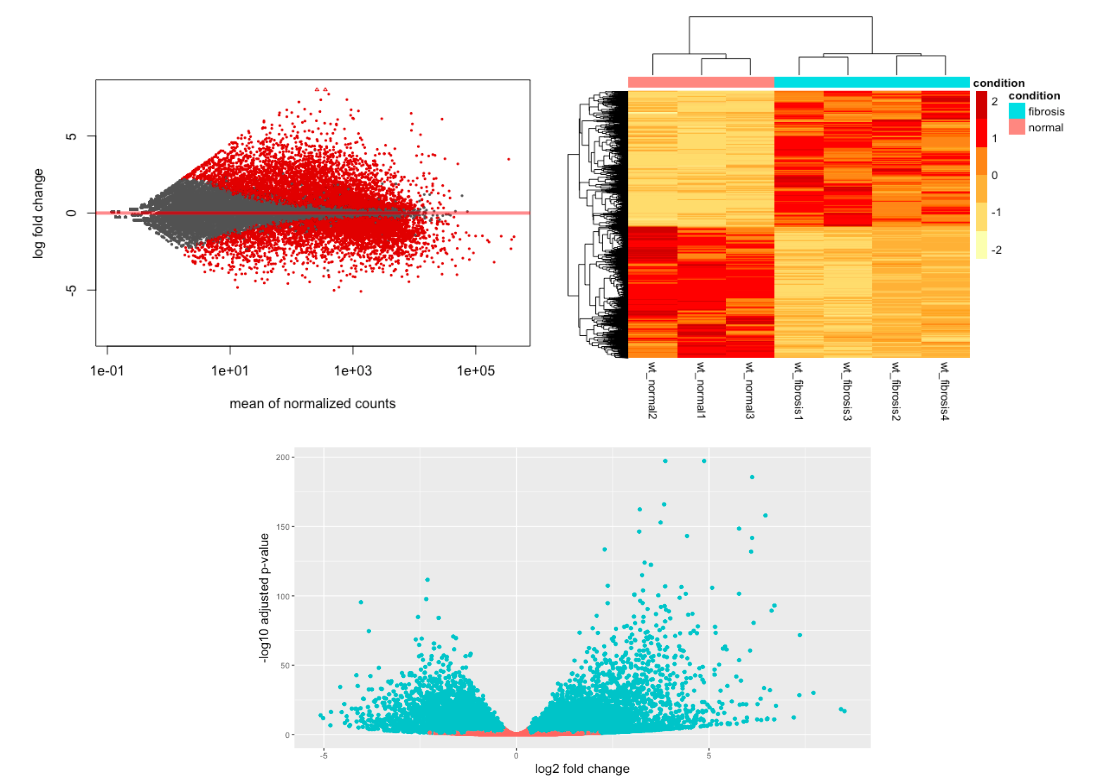
Résumé de l'analyse DE RNA-Seq 2
RNA-Seq avec Bioconductor en R

Mary Piper
Bioinformatics Consultant and Trainer
Workflow DESeq – normalisation
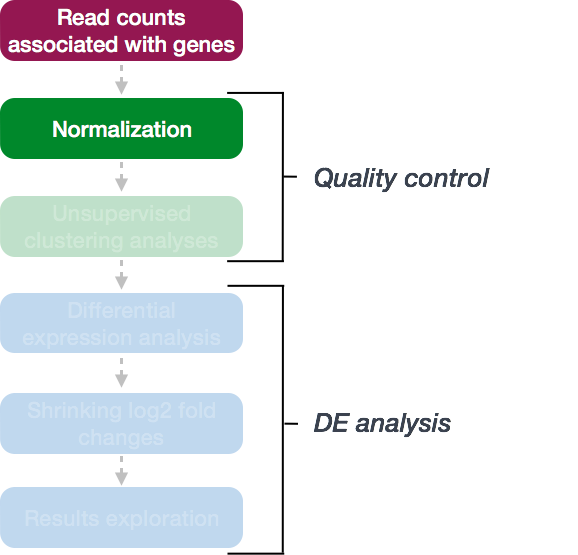
dds <- estimateSizeFactors(dds)
normalized_counts <- counts(dds, normalized=TRUE)
Analyses de clustering non supervisé : transformation log
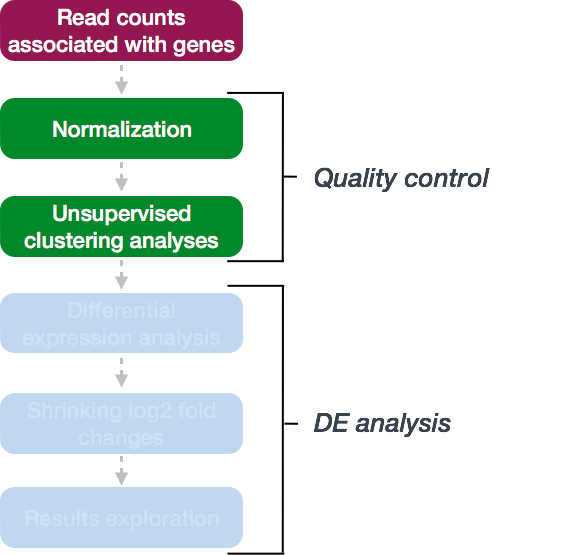
# Transformation logarithmique des comptes normalisés
vsd <- vst(dds, blind=TRUE)
Analyses de clustering non supervisé
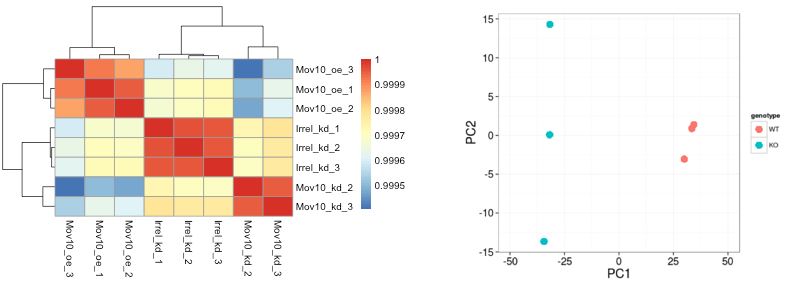
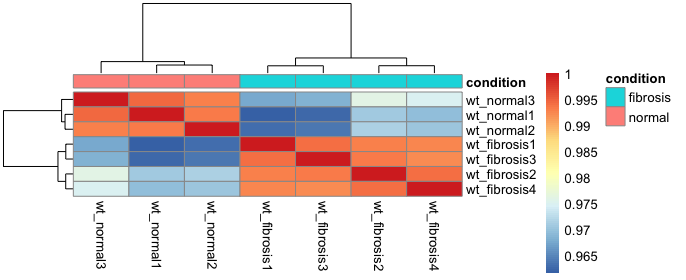
Analyses de clustering non supervisé – heatmap
vsd %>%
    assay() %>% # Extraire la matrice vst de l'objet
    cor() %>%   # Calculer les corrélations par paires
    pheatmap(annotation = metadata[ , c("column_name1", "column_name2])
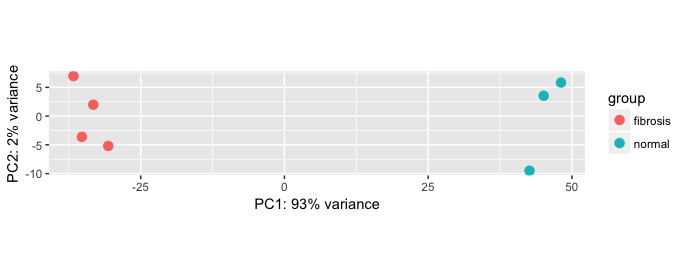
Analyses de clustering non supervisé – PCA
# ACP
plotPCA(vsd, intgroup="condition")
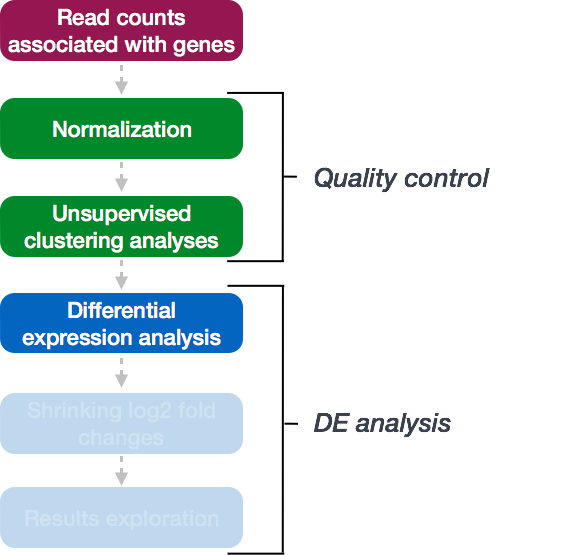
Lancer l'analyse DE
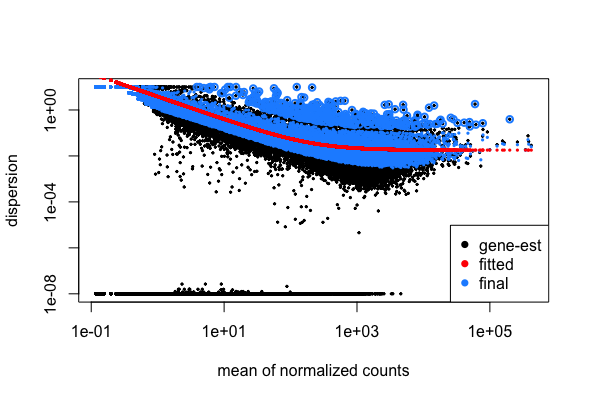
Workflow DESeq2 – modèle
# Tracer les estimations de dispersion
plotDispEsts(dds)
Workflow DESeq2 – contrastes et réduction des LFC
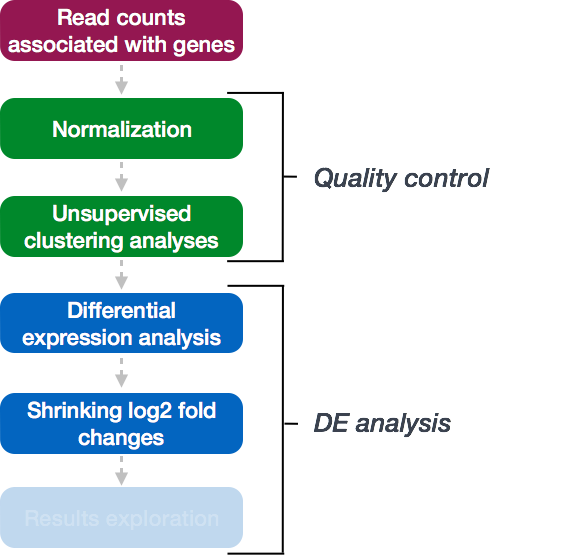
Workflow DESeq2 – réduction des LFC
# Extraire tous les résultats en data frame
res_all <- data.frame(res) %>%
        rownames_to_column(var = "ensgene")
# Ajouter les annotations de gènes
res_all <- left_join(x = res_all,
                    y = grcm38[, c("ensgene", "symbol", "description")],
                    by = "ensgene")
res_all <- arrange(res_all, padj)
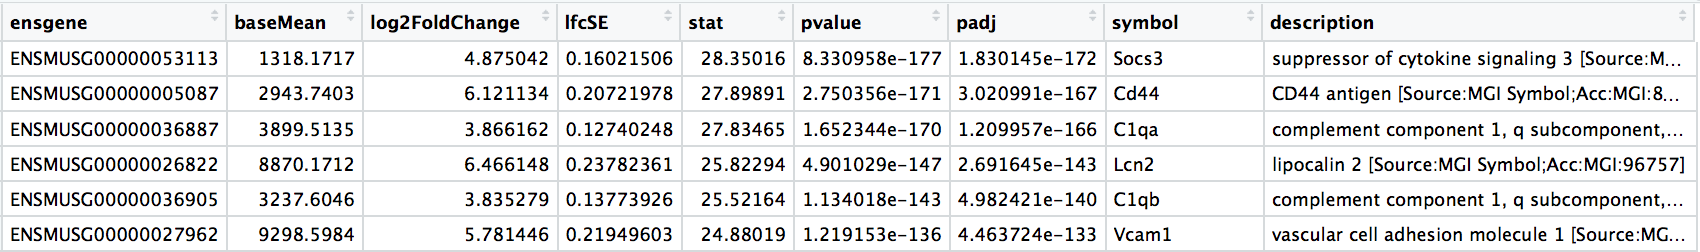
Workflow DESeq2 – exploration des résultats
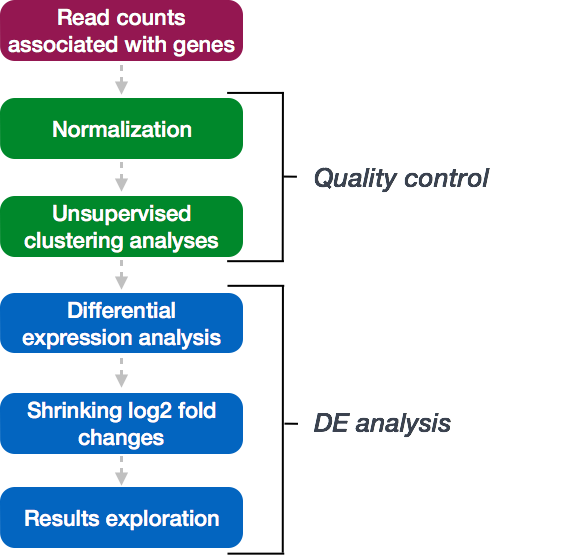
Workflow DESeq2 – exploration des résultats
# Identifier les gènes significatifs
res_sig <- subset(res_all, padj < 0.05)