Importation des données

ChIP-seq avec Bioconductor en R

Peter Humburg

Statistician, Macquarie University

ChIP-seq avec Bioconductor en R

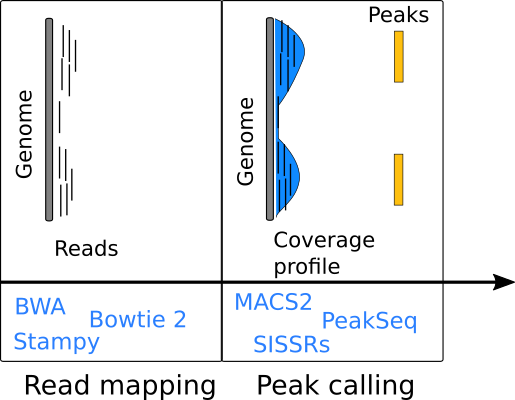
Gérer les lectures de séquence

  • Généralement stockées dans des fichiers au format Binary Sequence Alignment/Map (BAM).
  • Champs d'un enregistrement BAM :
    • Nom de lecture : SRR1782620.7265769
    • Indicateur binaire : 0
    • Nom de la séquence de référence et position de l'alignement : chr20 29803915
    • Qualité d'alignement : 0
    • Chaîne CIGAR (résumé d'alignement) : 51M
    • Séquence de référence et position de la lecture appariée (non utilisée ici) : 0 0
    • Séquence lue : AATGAAATGGAA ...
    • Qualité de lecture (encodée ASCII) : CCCFFFFFHHHH ...
ChIP-seq avec Bioconductor en R

Importer des lectures mappées dans R

  • Utilisez le package Rsamtools pour interagir avec les fichiers BAM.
  • Rsamtools fournit des fonctions pour indexer, lire, filtrer et écrire des fichiers BAM.

Utilisez readGAlignments pour importer les lectures mappées.

library(GenomicAlignments)
reads <- readGAlignments(bam_file)

Renvoie un objet GAlignments.

ChIP-seq avec Bioconductor en R

Importer des régions sélectionnées

  • Utilisez BamViews pour définir des régions d'intérêt.
library(GenomicRanges)
library(Rsamtools)
ranges <- GRanges(...)
views <- BamViews(bam_file, bamRanges=ranges)
  • Importez ensuite les lectures comme précédemment.
reads <- readGAlignments(views)

La fonction BamViews gère plusieurs fichiers BAM.

ChIP-seq avec Bioconductor en R

Importer les appels de pics

Utilisez import.bed pour charger les pics depuis un fichier BED.

library(rtracklayer)
peaks <- import.bed(peak_bed, genome="hg19")

Utilisez peaks pour définir des vues dans les fichiers BAM.

bams <- BamViews(bam_file, bamRanges=peaks)
reads <- readGAlignments(bams)
ChIP-seq avec Bioconductor en R

Passons à la pratique !

ChIP-seq avec Bioconductor en R

Preparing Video For Download...