Revue ChIP-seq
ChIP-seq avec Bioconductor en R

Peter Humburg
Statistician, Macquarie University
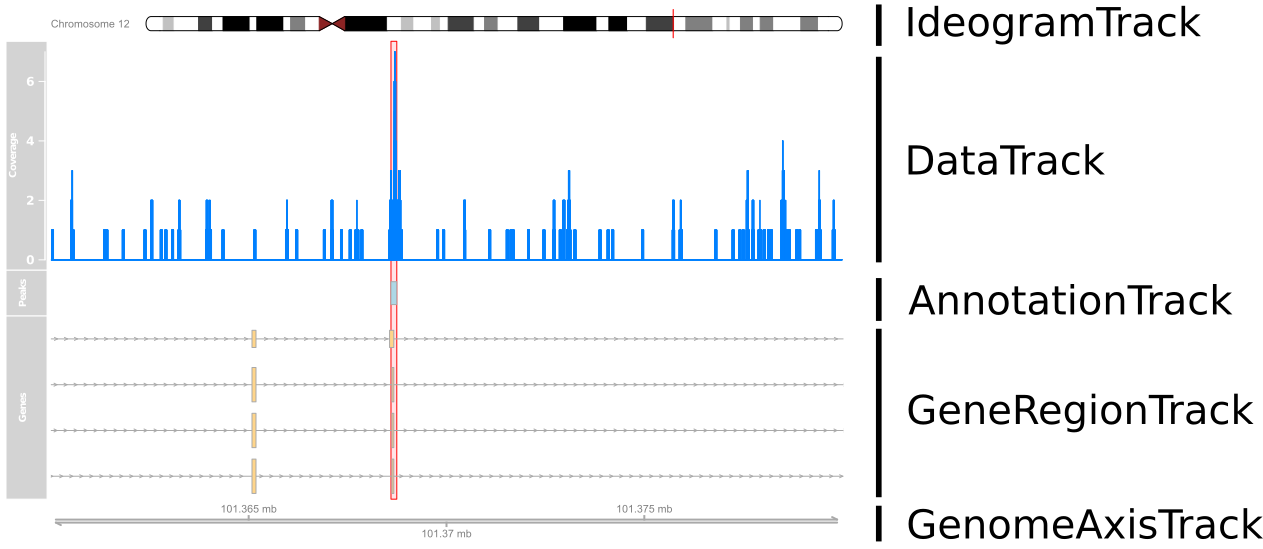
Revue : visualiser des données ChIP-seq
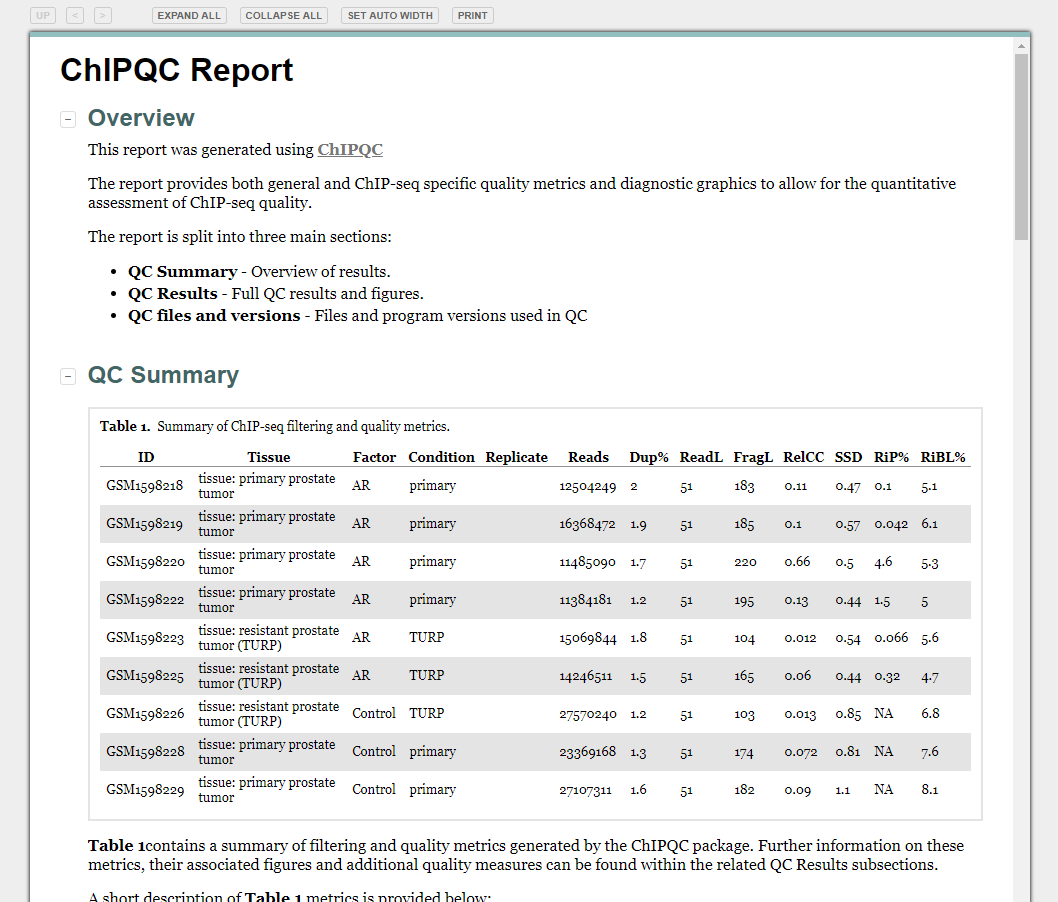
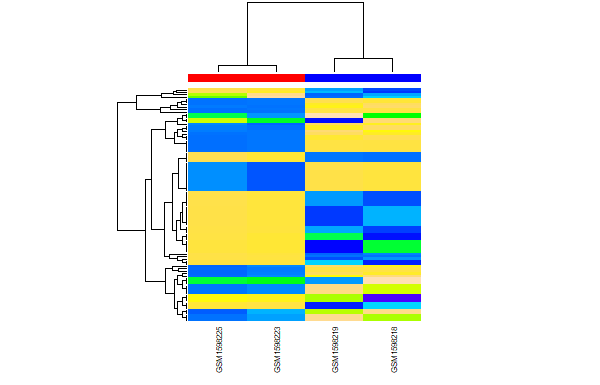
Revue : liaison différentielle
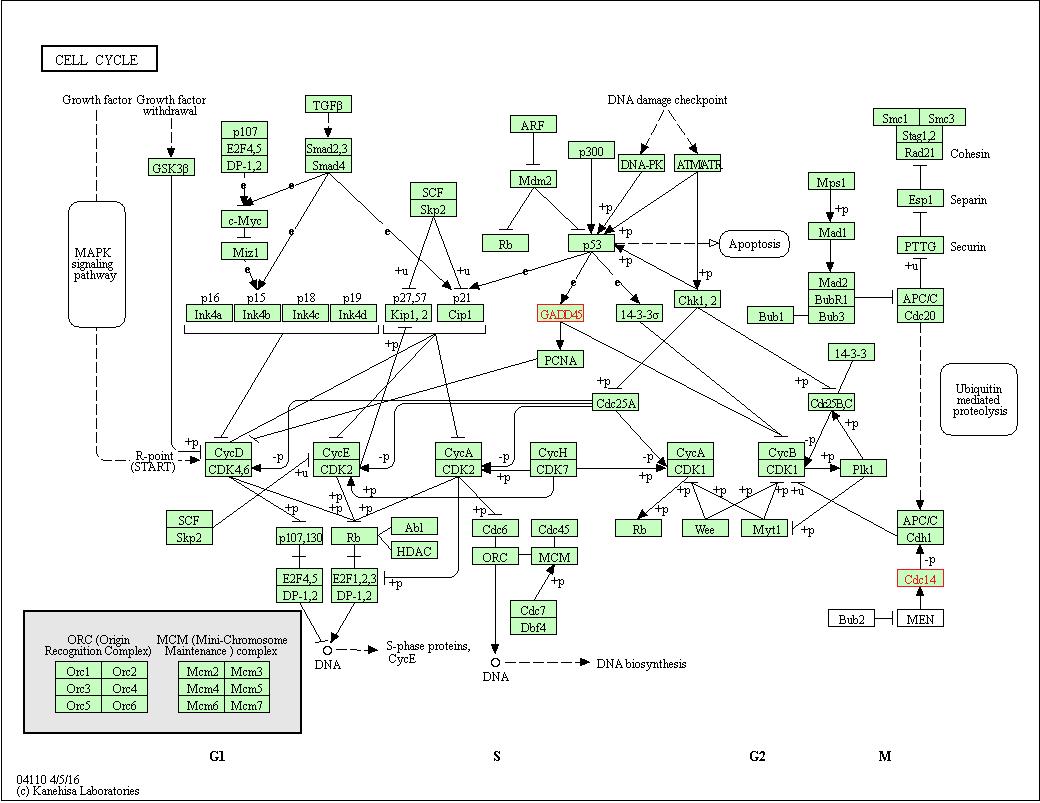
Revue : analyse d'enrichissement
ChIP-seq avec Bioconductor en R
Peter Humburg
Statistician, Macquarie University

