Manipulando coleções de GRanges
Introdução ao Bioconductor em R

Paula Andrea Martinez, PhD.
Data Scientist
GRangesList
- A
GRangesList-classé um contêiner para guardar uma coleção deGRanges- Eficiente para armazenar muitos elementos.
- Para construir um
GRangesListas(mylist, "GRangesList")GRangesList(myGranges1, myGRanges2, ...)
- Para converter de volta para
GRangesunlist(myGRangesList)
- Acessores
methods(class = "GRangesList")
Quando usar listas?
- Vários objetos GRanges podem ser combinados em um GRangesList
- GRanges em uma lista são tratados como recursos compostos de um objeto maior
- Exemplos de GRangesList incluem
- transcritos por gene
- éxons por transcrito
- alinhamentos de leituras
- janelas deslizantes
# Objeto GRanges com 983 genes hg_chrXslidingWindows(hg_chrX, width = 20000, step = 10000)
# mostrando apenas dois elementos da lista
Objeto GRangesList com comprimento 983:
[[1]]
Objeto GRanges com 2 intervalos e 0 colunas de metadados:
       seqnames           ranges strand
         <Rle>        <IRanges>  <Rle>
  [1]     chrX [276322, 296321]      +
  [2]     chrX [286322, 303356]      +
[[2]]
Objeto GRanges com 3 intervalos e 0 colunas de metadados:
       seqnames           ranges strand
  [1]     chrX [624344, 644343]      +
  [2]     chrX [634344, 654343]      +
  [3]     chrX [644344, 659411]      +
...
GenomicFeatures usa objetos de banco de dados de transcritos (TxDb) para armazenar metadados, gerenciar locais genômicos e as relações entre recursos e seus identificadores.
library(TxDb.Hsapiens.UCSC.hg38.knownGene)
(hg <- TxDb.Hsapiens.UCSC.hg38.knownGene)
Db type: TxDb
Supporting package: GenomicFeatures
Data source: UCSC
Genome: hg38
Organism: Homo sapiens
Taxonomy ID: 9606
Resource URL: http://genome.ucsc.edu/
Type of Gene ID: Entrez Gene ID
transcript_nrow: 197782
exon_nrow: 581036
cds_nrow: 293052
Db created by: GenomicFeatures package from Bioconductor
Creation time: 2016-09-29 13:02:09 +0000 (Thu, 29 Sep 2016)
Genes, transcritos, éxons
library(TxDb.Hsapiens.UCSC.hg38.knownGene) hg <- TxDb.Hsapiens.UCSC.hg38.knownGene # hg é um objeto TxDbseqlevels(hg) <- c("chrX") # pré-filtrar resultados para chrX# transcripts transcripts(hg, columns = c("tx_id", "tx_name"), filter = NULL) # exons exons(hg, columns = c("tx_id", "exon_id"), filter = list(tx_id = "179161"))
columns e filter podem ser NULL ou qualquer um destes:
"gene_id", "tx_id", "tx_name", "tx_chrom", "tx_strand",
"exon_id", "exon_name", "exon_chrom", "exon_strand",
"cds_id", "cds_name", "cds_chrom", "cds_strand" and "exon_rank"
Éxons por transcritos
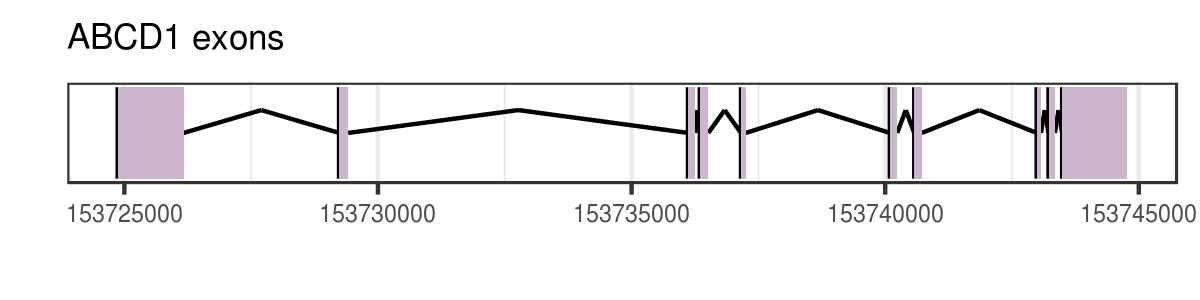
hg <- TxDb.Hsapiens.UCSC.hg38.knownGene seqlevels(hg) <- c("chrX") # pré-filtrar cromossomo X exonsBytx <- exonsBy(hg, by = "tx") # éxons por transcritoabcd1_179161 <- exonsBytx[["179161"]] # id do transcritowidth(abcd1_179161) # largura de cada éxon, as regiões roxas da figura
1299 181 143 169 95 146 146 85 126 1274
Sobreposições
# countOverlaps resulta em um vetor inteiro de contagens
countOverlaps(query, subject)

# findOverlaps resulta em um objeto Hits
findOverlaps(query, subject)

# subsetByOverlaps retorna um objeto GRangesList
subsetByOverlaps(query, subject)
- Query e subject são objetos GRanges ou GRangesList.
- As sobreposições podem ser completas ou parciais.
Agora é sua vez de colocar em prática!
Introdução ao Bioconductor em R

