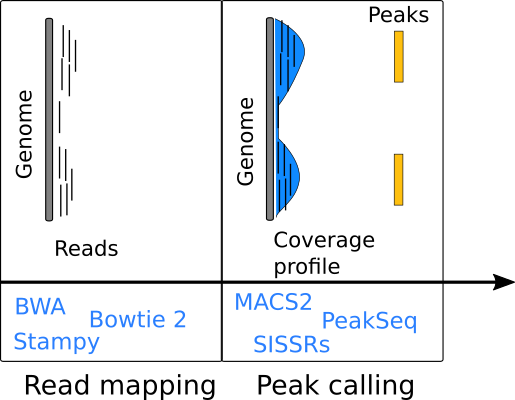
ChIP-seq com Bioconductor em R
Peter Humburg
Statistician, Macquarie University
SRR1782620.7265769
0
chr20 29803915
51M
0 0
AATGAAATGGAA
CCCFFFFFHHHH
Rsamtools
Use readGAlignments para importar leituras mapeadas.
readGAlignments
library(GenomicAlignments)
reads <- readGAlignments(bam_file)
Retorna um objeto GAlignments.
GAlignments
BamViews
library(GenomicRanges)
library(Rsamtools)
ranges <- GRanges(...)
views <- BamViews(bam_file, bamRanges=ranges)
reads <- readGAlignments(views)
A função BamViews suporta múltiplos arquivos BAM.
Use import.bed para carregar chamadas de picos de um arquivo BED.
import.bed
library(rtracklayer)
peaks <- import.bed(peak_bed, genome="hg19")
Use peaks para definir visualizações nos arquivos BAM.
peaks
bams <- BamViews(bam_file, bamRanges=peaks)
reads <- readGAlignments(bams)