Revisão de ChIP-seq
ChIP-seq com Bioconductor em R

Peter Humburg
Statistician, Macquarie University
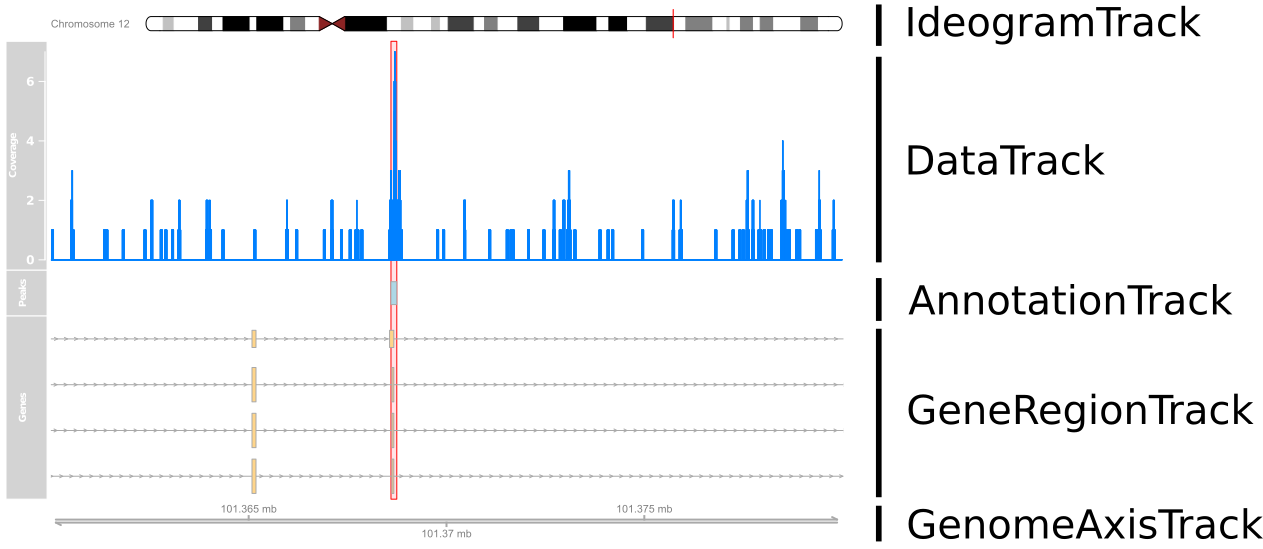
Revisão: Visualizando dados de ChIP-seq
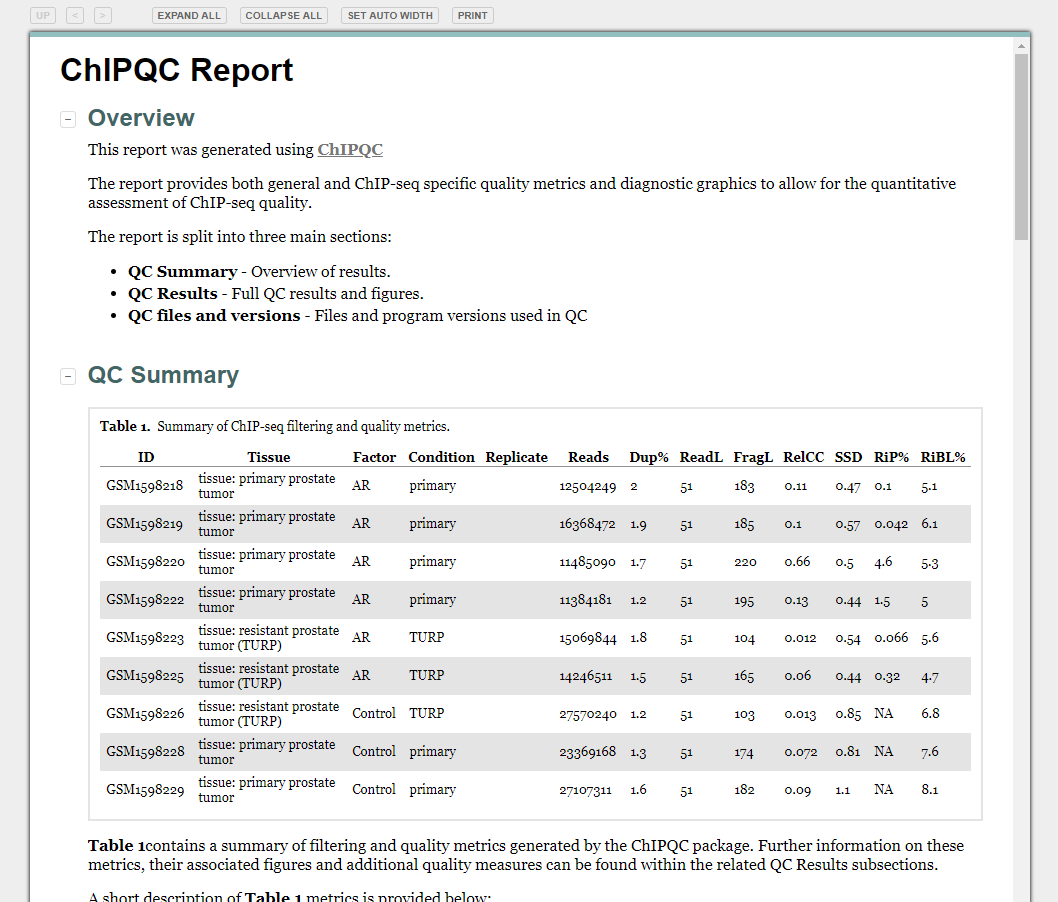
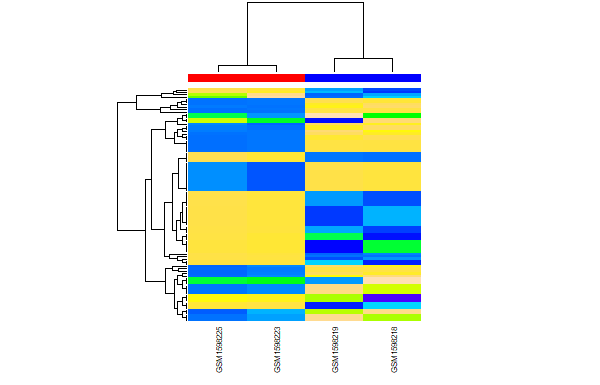
Revisão: Ligação diferencial
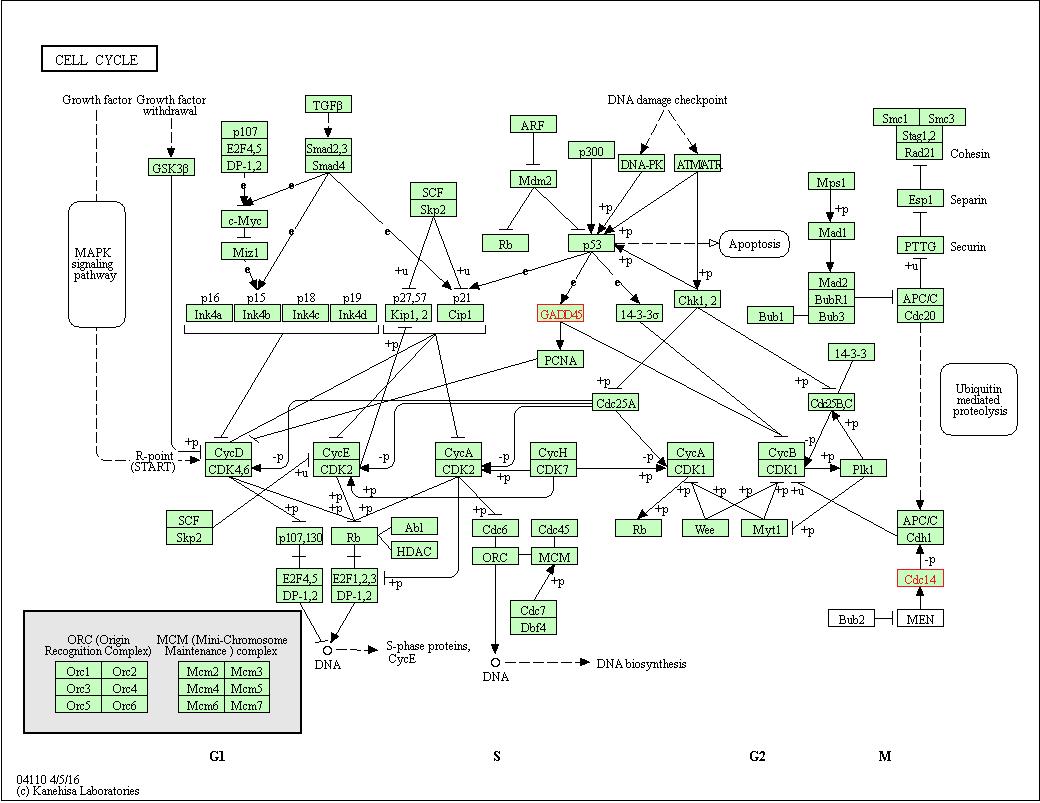
Revisão: Análise de enriquecimento
ChIP-seq com Bioconductor em R
Peter Humburg
Statistician, Macquarie University

