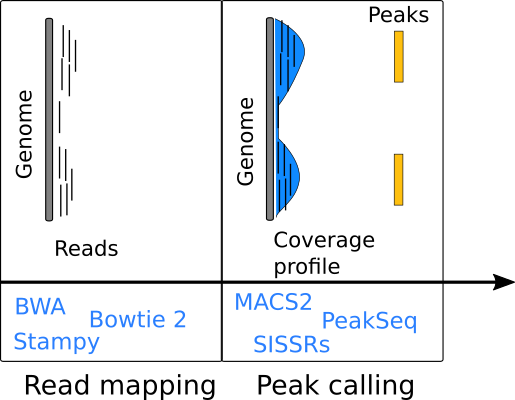
ChIP-seq met Bioconductor in R
Peter Humburg
Statistician, Macquarie University
SRR1782620.7265769
0
chr20 29803915
51M
0 0
AATGAAATGGAA
CCCFFFFFHHHH
Rsamtools
Gebruik readGAlignments om gemapte reads te importeren.
readGAlignments
library(GenomicAlignments)
reads <- readGAlignments(bam_file)
Geeft een GAlignments-object terug.
GAlignments
BamViews
library(GenomicRanges)
library(Rsamtools)
ranges <- GRanges(...)
views <- BamViews(bam_file, bamRanges=ranges)
reads <- readGAlignments(views)
De functie BamViews ondersteunt meerdere BAM-bestanden.
Gebruik import.bed om peak-calls uit een BED-bestand te laden.
import.bed
library(rtracklayer)
peaks <- import.bed(peak_bed, genome="hg19")
Gebruik peaks om views in de BAM-bestanden te definiëren.
peaks
bams <- BamViews(bam_file, bamRanges=peaks)
reads <- readGAlignments(bams)