GRangesコレクションの操作
Rで始めるBioconductor入門

Paula Andrea Martinez, PhD.
Data Scientist
GRangesList
GRangesList-classはGRangesのコレクションを格納するコンテナです- 大量の要素を効率的に格納できます。
GRangesListの構築方法as(mylist, "GRangesList")GRangesList(myGranges1, myGRanges2, ...)
GRangesへの変換unlist(myGRangesList)
- アクセサー:
methods(class = "GRangesList")
リストを使用する場面
- 複数のGRangesオブジェクトをGRangesListにまとめることができます
- リスト内のGRangesは、より大きなオブジェクトの複合フィーチャとして扱われます
- GRangesListの使用例
- 遺伝子別転写産物
- 転写産物別エクソン
- リードアライメント
- スライディングウィンドウ
# 983遺伝子を含むGRangesオブジェクト hg_chrXslidingWindows(hg_chrX, width = 20000, step = 10000)
# リストの2要素のみ表示
GRangesList object of length 983:
[[1]]
GRanges object with 2 ranges and 0 metadata columns:
       seqnames           ranges strand
         <Rle>        <IRanges>  <Rle>
  [1]     chrX [276322, 296321]      +
  [2]     chrX [286322, 303356]      +
[[2]]
GRanges object with 3 ranges and 0 metadata columns:
       seqnames           ranges strand
  [1]     chrX [624344, 644343]      +
  [2]     chrX [634344, 654343]      +
  [3]     chrX [644344, 659411]      +
...
GenomicFeaturesは転写産物データベース(TxDb)オブジェクトを使用して、メタデータの格納、ゲノム上の位置、フィーチャと識別子の関係を管理します。
library(TxDb.Hsapiens.UCSC.hg38.knownGene)
(hg <- TxDb.Hsapiens.UCSC.hg38.knownGene)
Db type: TxDb
Supporting package: GenomicFeatures
Data source: UCSC
Genome: hg38
Organism: Homo sapiens
Taxonomy ID: 9606
Resource URL: http://genome.ucsc.edu/
Type of Gene ID: Entrez Gene ID
transcript_nrow: 197782
exon_nrow: 581036
cds_nrow: 293052
Db created by: GenomicFeatures package from Bioconductor
Creation time: 2016-09-29 13:02:09 +0000 (Thu, 29 Sep 2016)
遺伝子・転写産物・エクソン
library(TxDb.Hsapiens.UCSC.hg38.knownGene) hg <- TxDb.Hsapiens.UCSC.hg38.knownGene # hgはTxDbオブジェクトseqlevels(hg) <- c("chrX") # chrXに結果を事前フィルタリング# 転写産物 transcripts(hg, columns = c("tx_id", "tx_name"), filter = NULL) # エクソン exons(hg, columns = c("tx_id", "exon_id"), filter = list(tx_id = "179161"))
columnsとfilterにはNULLまたは以下のいずれかを指定できます:
"gene_id", "tx_id", "tx_name", "tx_chrom", "tx_strand",
"exon_id", "exon_name", "exon_chrom", "exon_strand",
"cds_id", "cds_name", "cds_chrom", "cds_strand" and "exon_rank"
転写産物別エクソン
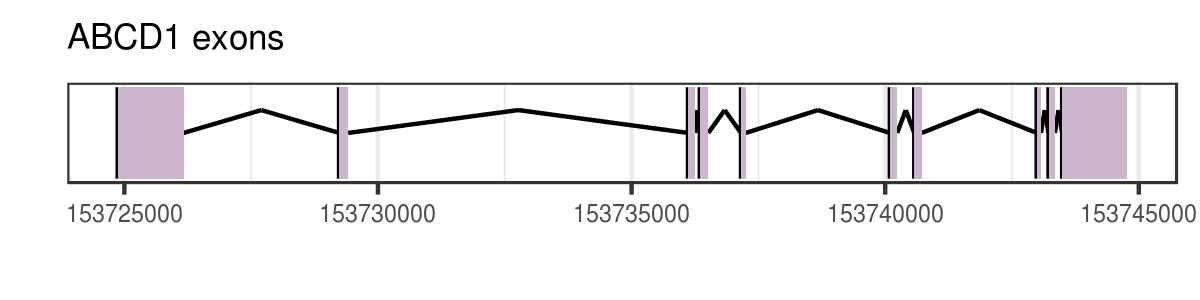
hg <- TxDb.Hsapiens.UCSC.hg38.knownGene seqlevels(hg) <- c("chrX") # 染色体Xを事前フィルタリング exonsBytx <- exonsBy(hg, by = "tx") # 転写産物別エクソンabcd1_179161 <- exonsBytx[["179161"]] # 転写産物IDwidth(abcd1_179161) # 各エクソンの幅(図の紫色の領域)
1299 181 143 169 95 146 146 85 126 1274
オーバーラップ
# countOverlaps: カウントの整数ベクトルを返す
countOverlaps(query, subject)

# findOverlaps: Hitsオブジェクトを返す
findOverlaps(query, subject)

# subsetByOverlaps: GRangesListオブジェクトを返す
subsetByOverlaps(query, subject)
- queryとsubjectはGRangesまたはGRangesListオブジェクトです。
- オーバーラップは完全または部分的です。
では、実際に練習してみましょう!
Rで始めるBioconductor入門

