R में Bioconductor के साथ ChIP-seq
Peter Humburg
Statistician, Macquarie University
SRR1782620.7265769
0
chr20 29803915
51M
0 0
AATGAAATGGAA
CCCFFFFFHHHH
Rsamtools
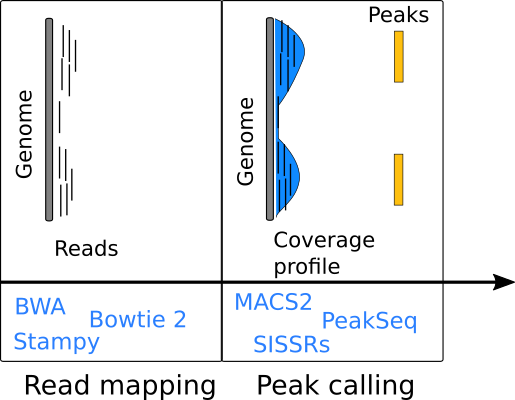
Mapped reads इम्पोर्ट करने के लिए readGAlignments का उपयोग करें।
readGAlignments
library(GenomicAlignments)
reads <- readGAlignments(bam_file)
GAlignments ऑब्जेक्ट रिटर्न करता है।
GAlignments
BamViews
library(GenomicRanges)
library(Rsamtools)
ranges <- GRanges(...)
views <- BamViews(bam_file, bamRanges=ranges)
reads <- readGAlignments(views)
BamViews फ़ंक्शन कई BAM फाइलों को सपोर्ट करता है।
BED फाइल से peak calls लोड करने के लिए import.bed का उपयोग करें।
import.bed
library(rtracklayer)
peaks <- import.bed(peak_bed, genome="hg19")
BAM फाइलों में views परिभाषित करने के लिए peaks का उपयोग करें।
peaks
bams <- BamViews(bam_file, bamRanges=peaks)
reads <- readGAlignments(bams)