Підсумок аналізу диференційної експресії RNA-Seq 2

RNA-Seq з Bioconductor у R

Mary Piper

Bioinformatics Consultant and Trainer

Робочий процес DESeq — нормалізація
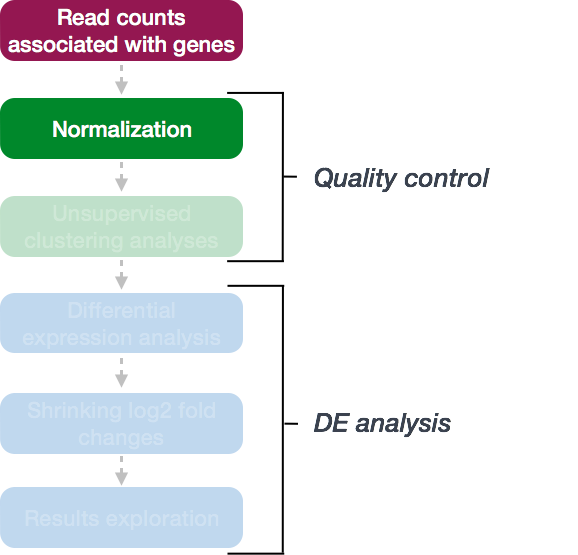
workflow-normalization

dds <- estimateSizeFactors(dds)
normalized_counts <- counts(dds, normalized=TRUE)
RNA-Seq з Bioconductor у R

Нескерований кластерний аналіз: логперетворення
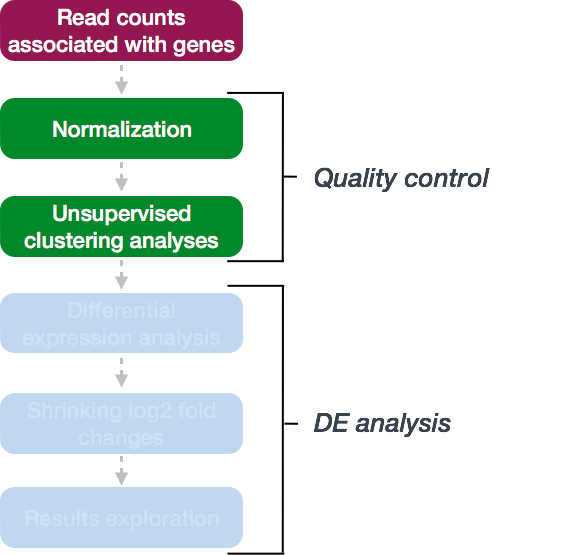
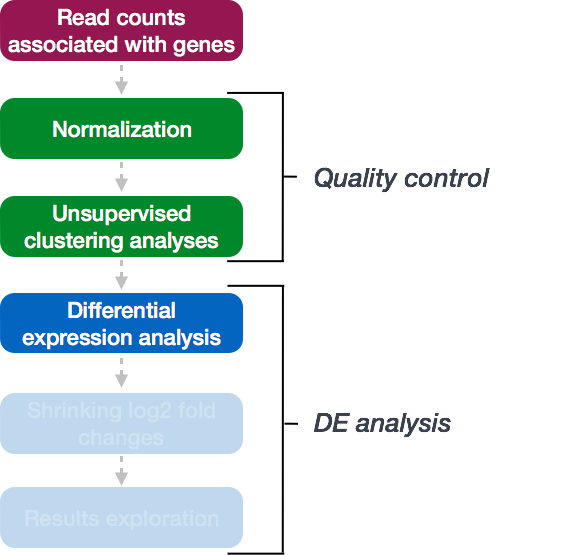
workflow-clustering

# Log transformation of normalized counts
vsd <- vst(dds, blind=TRUE)
RNA-Seq з Bioconductor у R

Нескерований кластерний аналіз

теплова карта

RNA-Seq з Bioconductor у R

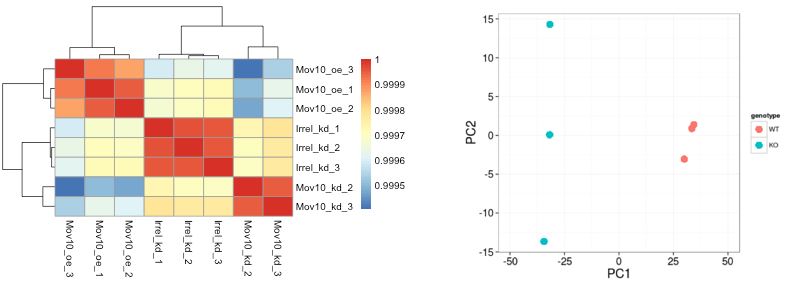
Нескерований кластерний аналіз — теплова карта

vsd %>%
    assay() %>% # Extract the vst matrix from the object
    cor() %>%   # Compute pairwise correlation values
    pheatmap(annotation = metadata[ , c("column_name1", "column_name2])
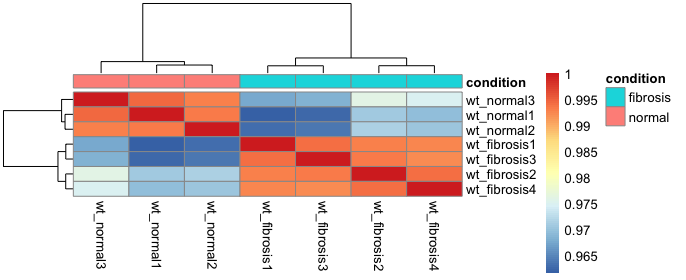
теплова карта

RNA-Seq з Bioconductor у R

Нескерований кластерний аналіз — PCA

# PCA
plotPCA(vsd, intgroup="condition")
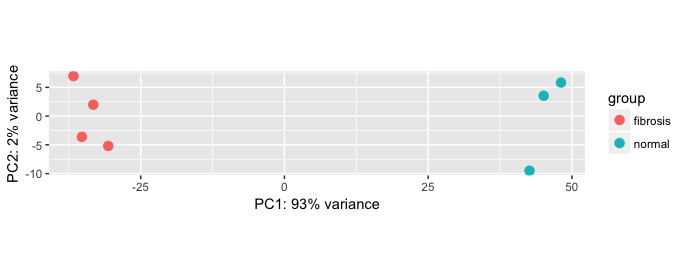
pca

RNA-Seq з Bioconductor у R

Запуск аналізу DE

DESeq2 workflow - model

RNA-Seq з Bioconductor у R

Запуск аналізу DE

# Create DESeq object
dds <- DESeqDataSetFromMatrix(countData = rawcounts,
                              colData = metadata,
                              design = ~ source_of_variation + condition)
# Run analysis
dds <- DESeq(dds)
RNA-Seq з Bioconductor у R

Робочий процес DESeq2 — модель

# Plot dispersion estimates
plotDispEsts(dds)
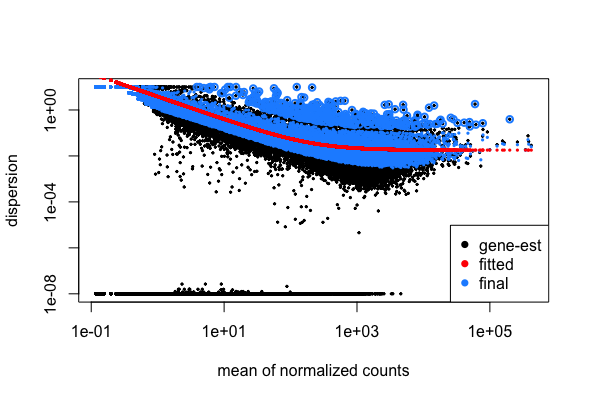
дисперсія

RNA-Seq з Bioconductor у R

Робочий процес DESeq2 — контрасти та усадка LFC
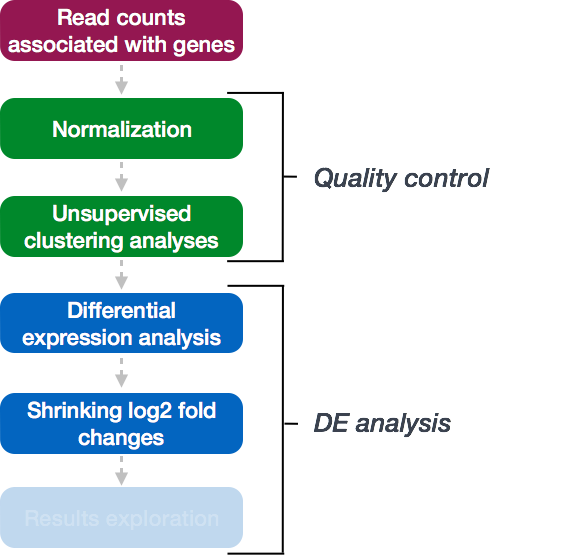
Робочий процес DESeq2 - усадка LFC

RNA-Seq з Bioconductor у R

Робочий процес DESeq2 — контрасти та усадка LFC

# Extract results for comparison of interest
res <- results(dds, 
                contrast = c("condition_factor", "level_to_compare", 
                "base_level"), 
                alpha = 0.05)
# Shrink the log2 foldchanges
res <- lfcShrink(dds, 
                contrast = c("condition_factor", "level_to_compare", 
                "base_level"), 
                res = res)
RNA-Seq з Bioconductor у R

Робочий процес DESeq2 — усадка LFC

# Extract all results as a data frame
res_all <- data.frame(res) %>% 
        rownames_to_column(var = "ensgene") 
# Add gene annotations
res_all <- left_join(x = res_all, 
                    y = grcm38[, c("ensgene", "symbol", "description")], 
                    by = "ensgene") 
res_all <- arrange(res_all, padj)
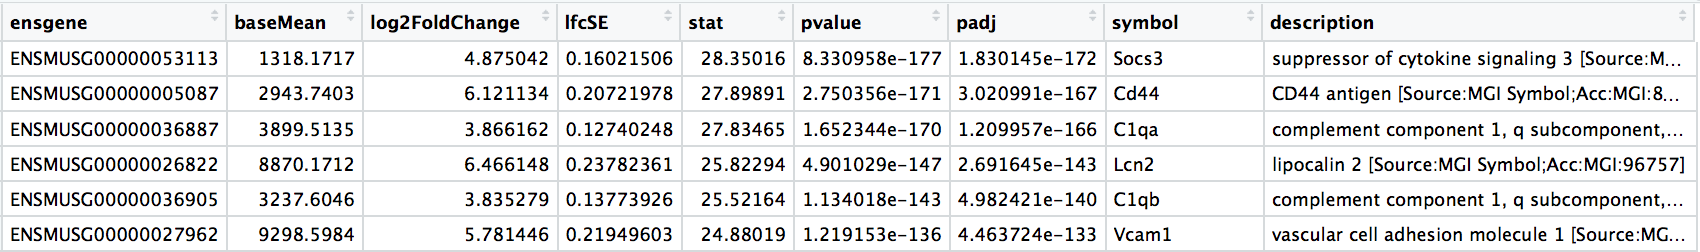
анотації

RNA-Seq з Bioconductor у R

Робочий процес DESeq2 — дослідження результатів
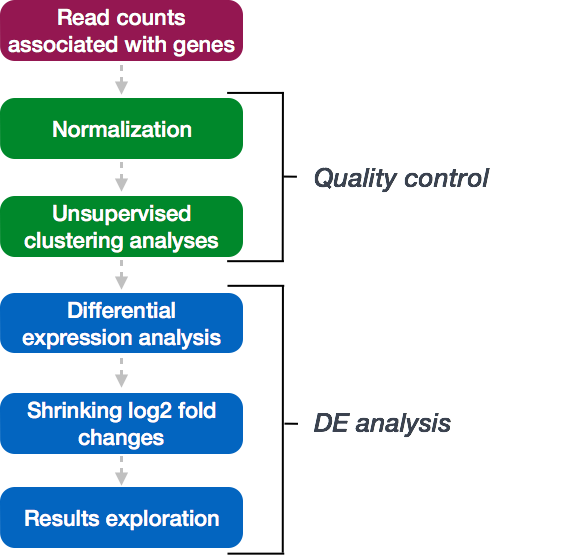
Робочий процес DESeq2 - дослідження результатів

RNA-Seq з Bioconductor у R

Робочий процес DESeq2 — дослідження результатів

# Identify significant genes
res_sig <- subset(res_all, padj < 0.05)

значущі результати

RNA-Seq з Bioconductor у R

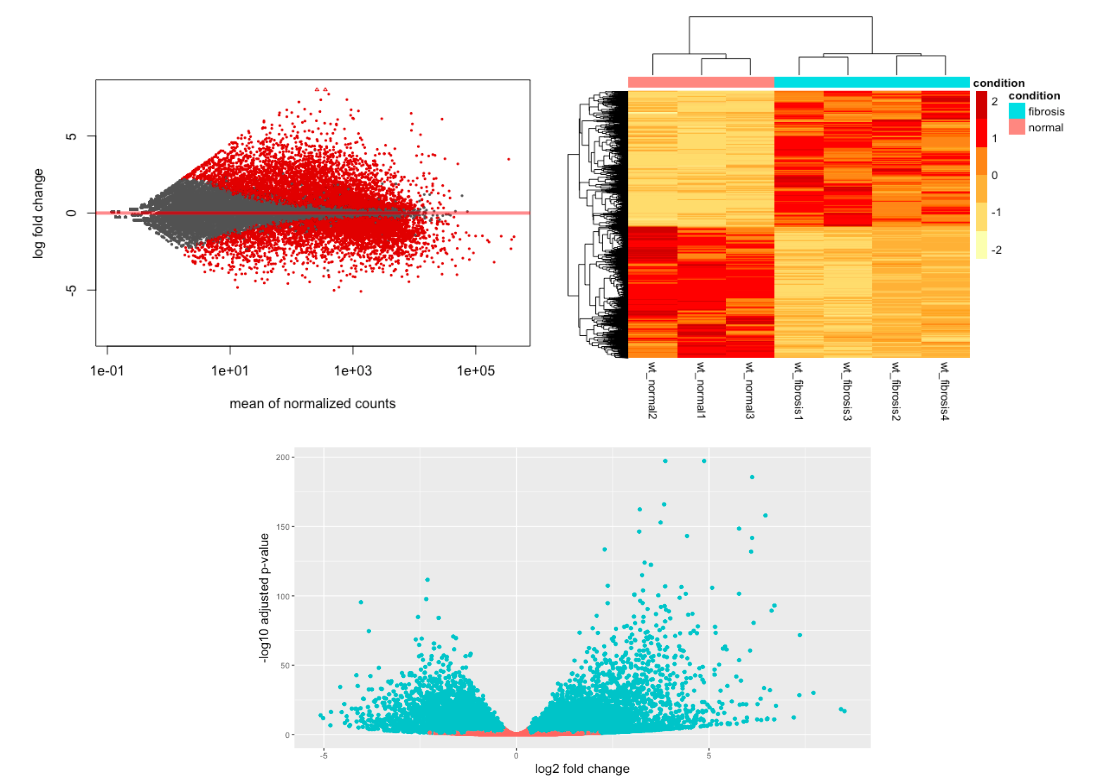
mutiple_viz.png

RNA-Seq з Bioconductor у R

Давайте потренуємось!

RNA-Seq з Bioconductor у R

Preparing Video For Download...