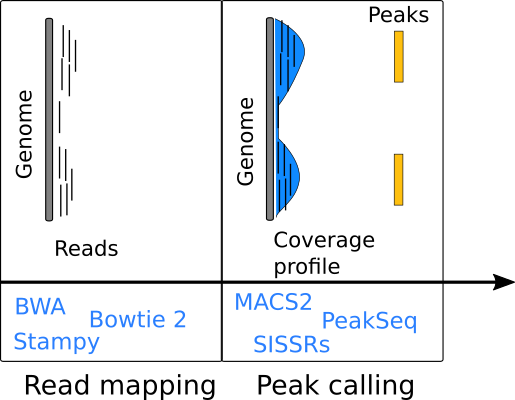
在 R 中使用 Bioconductor 進行 ChIP-seq
Peter Humburg
Statistician, Macquarie University
SRR1782620.7265769
0
chr20 29803915
51M
0 0
AATGAAATGGAA
CCCFFFFFHHHH
Rsamtools
用 readGAlignments 匯入已比對的讀取。
readGAlignments
library(GenomicAlignments)
reads <- readGAlignments(bam_file)
回傳 GAlignments 物件。
GAlignments
BamViews
library(GenomicRanges)
library(Rsamtools)
ranges <- GRanges(...)
views <- BamViews(bam_file, bamRanges=ranges)
reads <- readGAlignments(views)
BamViews 可支援多個 BAM 檔。
用 import.bed 從 BED 檔載入峰值呼叫。
import.bed
library(rtracklayer)
peaks <- import.bed(peak_bed, genome="hg19")
用 peaks 定義對 BAM 檔的檢視範圍。
peaks
bams <- BamViews(bam_file, bamRanges=peaks)
reads <- readGAlignments(bams)